- Phòng sạch GMP là gì và vì sao thiết kế phải bắt đầu từ quy trình sản xuất?
- Thiết kế phòng sạch GMP cần dựa trên những tiêu chuẩn và hướng dẫn nào?
- Phân khu phòng sạch GMP: bước đầu tiên quyết định toàn bộ hệ thống
- Phân luồng người, nguyên liệu và chất thải trong nhà máy GMP
- Grade A, B, C, D và ISO Class: xác định cấp sạch như thế nào?
- HVAC phòng sạch GMP: hệ thống trung tâm kiểm soát môi trường
- ACH: phòng sạch GMP cần bao nhiêu lần trao đổi không khí mỗi giờ?
- HEPA trong phòng sạch GMP: chọn cấp lọc và vị trí lắp đặt
- Chênh áp phòng sạch GMP và chiến lược Pressure Cascade
- Kiểm soát nhiệt độ và độ ẩm trong phòng sạch GMP
- Airlock, Pass Box và Interlock kiểm soát ranh giới phòng sạch như thế nào?
- Kiểm soát bụi và nhiễm chéo trong sản xuất dược phẩm
- Giám sát môi trường và BMS/EMS trong phòng sạch GMP
- Qualification và Validation: chứng minh phòng sạch GMP thực sự hoạt động đúng
- FAQ – Những câu hỏi thường gặp về thiết kế thi công phòng sạch GMP
- Kết luận: thiết kế phòng sạch GMP phải bắt đầu từ rủi ro và quy trình
Thiết kế thi công phòng sạch GMP không đơn giản là dựng panel, lắp AHU, bố trí HEPA rồi đo số lượng hạt trước ngày nghiệm thu. Trong một nhà máy dược phẩm, phòng sạch là một phần của toàn bộ hệ thống kiểm soát chất lượng. Cấp sạch, hướng dòng khí, chênh áp, nhiệt độ, độ ẩm, đường đi của con người, nguyên liệu và chất thải đều phải phục vụ một mục tiêu chung: giảm nguy cơ sản phẩm bị nhiễm bẩn, nhiễm chéo hoặc mất kiểm soát trong quá trình sản xuất.
Điều đó cũng giải thích vì sao hai nhà máy cùng sản xuất dược phẩm nhưng hệ thống phòng sạch có thể rất khác nhau. Một dây chuyền thuốc viên không vô trùng, một khu pha chế thuốc tiêm vô trùng và một khu cân hoạt chất phát sinh bụi không thể sử dụng cùng một logic HVAC. Muốn thiết kế đúng, cần bắt đầu từ sản phẩm và quy trình, sau đó mới đi đến phân khu, cấp sạch, chênh áp, HVAC, HEPA, thiết bị phòng sạch và cuối cùng là thẩm định.
Phòng sạch GMP là gì và vì sao thiết kế phải bắt đầu từ quy trình sản xuất?
GMP là viết tắt của Good Manufacturing Practice – Thực hành tốt sản xuất. Theo cách tiếp cận của Tổ chức Y tế Thế giới, GMP là một phần của hệ thống quản lý chất lượng nhằm bảo đảm sản phẩm được sản xuất và kiểm soát một cách nhất quán theo tiêu chuẩn chất lượng phù hợp với mục đích sử dụng. GMP không chỉ nói đến căn phòng mà bao trùm con người, nhà xưởng, thiết bị, nguyên liệu, quy trình, hồ sơ và cách kiểm soát rủi ro trong toàn bộ hoạt động sản xuất.
Vì vậy, khái niệm “phòng sạch GMP” không nên hiểu đơn giản là một căn phòng đạt một số lượng hạt nhất định. Một phòng có số lượng hạt thấp nhưng luồng nguyên liệu bị giao cắt, nhân viên đi từ khu bẩn sang khu sạch không được kiểm soát, chênh áp sai hướng hoặc quy trình vệ sinh không phù hợp vẫn có thể tạo ra rủi ro lớn đối với chất lượng sản phẩm.
Cách thiết kế phù hợp phải bắt đầu từ việc xác định sản phẩm được sản xuất là gì. Thuốc tiêm vô trùng có mức độ rủi ro khác với viên nén. Thuốc bột phát sinh nhiều bụi có bài toán khác dung dịch uống. Hoạt chất có độc tính cao lại cần một chiến lược bao chứa khác với nguyên liệu thông thường. Khi bản chất sản phẩm thay đổi, mục tiêu phòng sạch cũng thay đổi.
Tiếp theo là quy trình. Người thiết kế cần biết nguyên liệu vào từ đâu, được cân ở đâu, pha chế ở đâu, sản phẩm đi qua những thiết bị nào, thời điểm nào sản phẩm được để hở với môi trường, công đoạn nào phát sinh bụi, công đoạn nào có nguy cơ vi sinh và thành phẩm được đưa ra khỏi khu sản xuất bằng con đường nào. Những câu hỏi này quyết định cách bố trí phòng trước khi quyết định công suất AHU.
Đối với sản xuất vô trùng, mức độ kiểm soát phải cao hơn đáng kể vì vi sinh vật, hạt bụi hay nội độc tố có thể ảnh hưởng trực tiếp đến tính vô trùng của sản phẩm. EU GMP Annex 1 hiện hành nhấn mạnh rằng cơ sở, thiết bị và quy trình phải được thiết kế, thẩm định và giám sát theo nguyên tắc quản lý rủi ro chất lượng. Tài liệu cũng yêu cầu xây dựng Contamination Control Strategy – CCS, chiến lược kiểm soát nhiễm trên phạm vi toàn cơ sở.
Do đó, trình tự thiết kế nên được hiểu theo một chuỗi thống nhất:
Sản phẩm → Quy trình → Rủi ro → Phân khu → Cấp sạch → Luồng người và vật tư → Chênh áp → HVAC → HEPA → Giám sát → Qualification/Validation – thẩm định → Vận hành.
Nếu đảo ngược trình tự này, nhà máy rất dễ rơi vào tình trạng đã mua thiết bị nhưng sau đó phải sửa đường ống, thay HEPA, đổi chiều cửa hoặc tăng công suất AHU chỉ để giải quyết những vấn đề đáng ra phải được xử lý ngay từ bước thiết kế.
Thiết kế phòng sạch GMP cần dựa trên những tiêu chuẩn và hướng dẫn nào?
Một trong những nhầm lẫn phổ biến nhất là coi GMP như một tiêu chuẩn duy nhất có một bảng thông số áp dụng cho mọi nhà máy. Trên thực tế, thiết kế phòng sạch dược phẩm thường phải đồng thời xem xét nhiều bộ hướng dẫn và tiêu chuẩn, tùy sản phẩm, thị trường đăng ký thuốc và yêu cầu của cơ quan quản lý.
WHO GMP là một trong những hệ thống tham chiếu quan trọng. WHO định nghĩa GMP theo cách tiếp cận quản lý chất lượng toàn diện và có các tài liệu riêng cho từng nhóm vấn đề. Đối với hệ HVAC của sản phẩm dược không vô trùng, WHO có hướng dẫn riêng về thiết kế hệ thống Heating, Ventilation and Air Conditioning – HVAC. Đối với sản xuất vô trùng, WHO công bố hướng dẫn GMP sản phẩm dược vô trùng năm 2022.
Đáng chú ý, tài liệu WHO GMP về sản phẩm vô trùng năm 2022 được xây dựng với sự phối hợp của Liên minh châu Âu và PIC/S nhằm tăng mức độ hài hòa quốc tế. Điều này giúp các nguyên tắc quan trọng như quản lý rủi ro, kiểm soát nhiễm, sử dụng công nghệ hàng rào, giám sát môi trường và thẩm định được tiếp cận tương đối nhất quán giữa các hệ thống GMP lớn.
Đối với thị trường châu Âu, EU GMP Annex 1 đặc biệt quan trọng với sản phẩm vô trùng. Phiên bản sửa đổi được công bố năm 2022; phần lớn yêu cầu có hiệu lực từ ngày 25/8/2023 và toàn bộ Annex 1 hiện đã áp dụng đầy đủ từ ngày 25/8/2024. Tài liệu dành nhiều trọng tâm hơn cho Quality Risk Management – quản lý rủi ro chất lượng và Contamination Control Strategy – chiến lược kiểm soát nhiễm.
ISO 14644 lại đóng một vai trò khác. ISO 14644-1:2015 quy định việc phân loại độ sạch không khí dựa trên nồng độ hạt trong phòng sạch và vùng sạch. Tiêu chuẩn này hiện vẫn được ISO xác nhận là phiên bản hiện hành. Tuy nhiên, ISO 14644-1 không tự xác định sản phẩm nào cần sản xuất ở cấp sạch nào và cũng không thay thế các yêu cầu GMP về vi sinh, quy trình, con người hay kiểm soát nhiễm.
Đây là điểm cần phân biệt rõ: ISO Class mô tả mức độ sạch theo hạt, còn GMP Grade đặt môi trường sạch trong bối cảnh rủi ro và hoạt động sản xuất. Hai hệ thống có liên hệ với nhau nhưng không nên được coi là hai cách gọi hoàn toàn tương đương.
Ngay từ đầu dự án, chủ đầu tư và đơn vị tư vấn nên xác định Design Basis – cơ sở thiết kế. Văn bản này cần làm rõ sản phẩm, công nghệ, bộ tiêu chuẩn áp dụng, cấp phòng, các yêu cầu nhiệt độ – độ ẩm, chiến lược chênh áp và các yêu cầu thẩm định. Khi cơ sở thiết kế không rõ ràng, những tranh luận về HEPA, ACH hay Grade rất dễ kéo dài trong suốt quá trình thi công.
Phân khu phòng sạch GMP: bước đầu tiên quyết định toàn bộ hệ thống
Functional Zoning – phân khu chức năng là việc chia nhà máy thành những khu vực có chức năng và mức độ kiểm soát khác nhau. Đây là bước kết nối giữa quy trình sản xuất và thiết kế công trình. Một zoning đúng giúp xác định nơi nào cần sạch hơn, nơi nào cần cách ly, khu vực nào cần áp dương và khu vực nào cần áp âm.
Thay vì bắt đầu bằng cách chia một nhà xưởng lớn thành nhiều căn phòng có diện tích thuận tiện, đội thiết kế nên đặt quy trình sản xuất lên mặt bằng trước. Từ đó xác định đường đi của nguyên liệu, bán thành phẩm, thành phẩm, con người, dụng cụ và chất thải. Những phòng cần liên hệ trực tiếp nên được bố trí hợp lý, còn những hoạt động có nguy cơ xung đột phải được tách biệt.
Trong khu sản xuất thuốc viên không vô trùng, các không gian có thể bao gồm khu tiếp nhận nguyên liệu, lấy mẫu, cân chia, tạo hạt, sấy, dập viên, bao phim và đóng gói. Mỗi công đoạn có đặc điểm phát sinh bụi, nhiệt và tải người khác nhau. Đặc biệt, khu cân hoặc khu xử lý thuốc bột thường cần giải pháp kiểm soát bụi mạnh hơn những phòng khác.
Đối với sản xuất vô trùng, phân khu trở nên phức tạp hơn. EU GMP Annex 1 quy định bốn cấp vùng sạch A, B, C và D cho sản xuất sản phẩm vô trùng. Grade A dành cho vùng tới hạn của các thao tác có rủi ro cao; Grade B thường đóng vai trò môi trường nền cho Grade A trong chuẩn bị và chiết rót vô trùng khi không sử dụng isolator; Grade C và D được sử dụng cho những công đoạn ít tới hạn hơn tùy quy trình.
Nhưng zoning không chỉ là tô màu Grade A, B, C, D trên bản vẽ. Mỗi đường ranh giới giữa hai vùng phải trả lời được cách con người đi qua, nguyên liệu đi qua, cửa nào được mở, chênh áp được duy trì ra sao, phòng thay đồ nằm ở đâu và hệ thống HVAC nào phục vụ vùng đó.
Một nguyên tắc rất quan trọng là không để HVAC quyết định zoning sau cùng. Zoning phải được hình thành từ nhu cầu kiểm soát sản phẩm và quy trình, sau đó HVAC được thiết kế để duy trì zoning đó. Nếu một AHU đang phục vụ nhiều khu vực có yêu cầu bao chứa và bảo vệ đối nghịch, vấn đề có thể không thể giải quyết chỉ bằng chỉnh damper.
Nói cách khác, phân khu chính là “bản đồ rủi ro” của nhà máy. Khi bản đồ này đúng, các bước tiếp theo như Pressure Cascade – chuỗi phân cấp chênh áp, lựa chọn HEPA và xác định hệ thống Airlock sẽ trở nên logic hơn rất nhiều.
Phân luồng người, nguyên liệu và chất thải trong nhà máy GMP
Một nhà máy có zoning tốt nhưng luồng di chuyển không được tổ chức hợp lý vẫn có thể tạo ra nhiễm chéo. Trong GMP, thiết kế không chỉ quan tâm căn phòng mà còn quan tâm thứ gì và ai đang đi qua căn phòng đó.
Personnel Flow – luồng nhân sự cần được thiết kế từ khu vực bên ngoài vào vùng kiểm soát qua các bước thay giày, thay quần áo, vệ sinh tay hoặc thay trang phục phòng sạch phù hợp với cấp độ môi trường. Các bước này không nên được xem là thủ tục hình thức. Chúng tạo ra một quá trình chuyển đổi từ môi trường ít kiểm soát sang môi trường được kiểm soát cao hơn.
Material Flow – luồng nguyên liệu và vật tư cũng cần có đường đi riêng phù hợp. Bao bì bên ngoài có thể mang theo bụi và vi sinh, vì vậy vật tư thường phải trải qua các bước làm sạch hoặc khử nhiễm trước khi vào vùng sạch hơn. Trong những khu vực kiểm soát cao, việc đưa vật tư vào cần được thiết kế như một quá trình có kiểm soát, chứ không đơn giản là mở cửa và đưa hàng qua.
EU GMP Annex 1 xem quá trình chuyển thiết bị và vật tư vào hoặc ra khỏi vùng sạch và vùng tới hạn là một nguồn nguy cơ nhiễm đáng kể. Với Grade A và B, tài liệu nhấn mạnh quá trình chuyển vật liệu nên được tổ chức theo hướng một chiều khi có thể, đồng thời áp dụng biện pháp kiểm soát phù hợp để tránh đưa nhiễm vào vùng sạch.
Waste Flow – luồng chất thải cần được xem xét ngay từ giai đoạn thiết kế. Nếu chất thải phải đi ngược qua đường nguyên liệu sạch hoặc đi xuyên vùng sản xuất quan trọng, nguy cơ nhiễm chéo sẽ tăng. Khi không thể tạo đường vật lý riêng, có thể phải sử dụng phân tách theo thời gian và quy trình vận hành được xác định rõ.
Airlock – phòng đệm, Pass Box – hộp chuyển hàng và các giải pháp khóa liên động đóng vai trò kiểm soát ranh giới giữa các vùng. Nhưng các thiết bị này chỉ có ý nghĩa khi đặt trong một chiến lược luồng tổng thể. Lắp một Pass Box vào vị trí không phù hợp có thể thậm chí tạo thêm một đường giao cắt không mong muốn.
Nguyên tắc chung là giảm tối đa việc con người, nguyên liệu sạch, nguyên liệu bẩn và chất thải phải cắt ngang đường nhau. Khi luồng được tổ chức tốt, áp suất và hệ thống HVAC sẽ hỗ trợ hành vi của nhà máy thay vì phải liên tục “chống lại” một mặt bằng thiếu logic.
Grade A, B, C, D và ISO Class: xác định cấp sạch như thế nào?
Trong sản xuất vô trùng theo EU GMP Annex 1, các vùng sạch được phân thành Grade A, B, C và D. Tuy nhiên, bốn cấp này không chỉ đơn giản là bốn mức số lượng hạt từ sạch nhất đến ít sạch hơn. Mỗi Grade gắn với một vai trò trong quy trình sản xuất.
Grade A là vùng tới hạn dành cho các thao tác có rủi ro cao, chẳng hạn nơi sản phẩm hoặc bao bì sơ cấp vô trùng đang để hở trong quá trình thao tác vô trùng. Điều kiện Grade A thường được tạo bằng bảo vệ dòng khí cục bộ, chẳng hạn dòng khí một chiều trong RABS hoặc Isolator. Annex 1 yêu cầu khả năng duy trì dòng khí một chiều tại vùng Grade A phải được chứng minh và thẩm định.
Grade B thường là môi trường nền hỗ trợ Grade A trong chuẩn bị và chiết rót vô trùng khi không sử dụng isolator. Annex 1 đồng thời cho phép xem xét môi trường nền có Grade thấp hơn trong một số trường hợp sử dụng công nghệ isolator, với điều kiện chiến lược và đánh giá rủi ro phù hợp.
Grade C và Grade D phục vụ các giai đoạn ít tới hạn hơn của quá trình sản xuất vô trùng hoặc có thể làm môi trường nền cho một số hệ thống isolator. Chính xác công đoạn nào sử dụng C hay D phụ thuộc vào quy trình sản xuất và phương pháp kiểm soát.
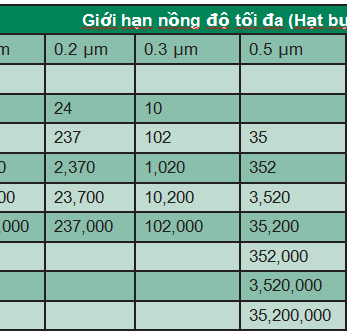
Trong khi đó, ISO Class của ISO 14644-1 được xác định dựa trên nồng độ hạt có kích thước quy định trong không khí. ISO 14644-1 tập trung vào hạt không sống và không mô tả trực tiếp bản chất sinh học, hóa học hoặc khả năng gây nhiễm của hạt.
Vì vậy, việc nói “Grade A chính là ISO X” một cách tuyệt đối có thể làm đơn giản hóa vấn đề. Mối tương quan thường được sử dụng trong thiết kế, nhưng GMP còn yêu cầu xem xét trạng thái At Rest – trạng thái nghỉ và In Operation – trạng thái hoạt động, đồng thời quan tâm vi sinh, con người, dòng khí, quy trình và hệ thống giám sát.
Một nguyên tắc kinh tế cũng cần được lưu ý: không nên cố gắng nâng toàn bộ nhà máy lên cấp sạch cao nhất. Cấp sạch càng cao thường kéo theo lưu lượng khí lớn hơn, lọc cao hơn, yêu cầu trang phục nghiêm ngặt hơn, khả năng bảo trì phức tạp hơn và chi phí năng lượng lớn hơn.
Thiết kế tốt không phải là thiết kế “sạch nhất có thể”, mà là đúng mức độ kiểm soát cần thiết tại đúng vị trí.
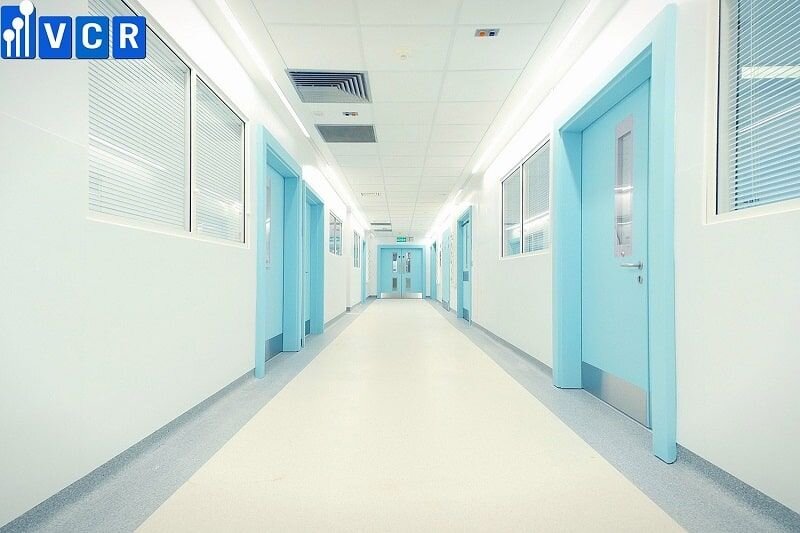
HVAC phòng sạch GMP: hệ thống trung tâm kiểm soát môi trường
HVAC – Heating, Ventilation and Air Conditioning, hệ thống sưởi, thông gió và điều hòa không khí có thể xem là hệ tuần hoàn của phòng sạch. Nó đưa không khí vào, xử lý không khí, kiểm soát nhiệt độ và độ ẩm, lọc hạt, tạo chênh áp và đưa phần không khí cần thiết ra khỏi khu sản xuất.
Một hệ thống thường bắt đầu từ AHU – Air Handling Unit, thiết bị xử lý không khí. Khí tươi từ bên ngoài và khí hồi theo thiết kế được đưa qua các cấp lọc, coil lạnh hoặc gia nhiệt, sau đó quạt đẩy không khí qua hệ thống ống gió đến các phòng. Tùy ứng dụng, hệ thống có thể sử dụng khí tuần hoàn hoặc xả một tỷ lệ lớn không khí ra ngoài.
WHO có các hướng dẫn riêng về HVAC cho sản phẩm dược không vô trùng, cho thấy HVAC không chỉ phục vụ tiện nghi mà có liên hệ trực tiếp đến chất lượng sản phẩm, kiểm soát bụi và phòng ngừa nhiễm chéo.
Một câu hỏi quan trọng khi thiết kế là một AHU nên phục vụ bao nhiêu khu vực. Không có câu trả lời duy nhất. Tuy nhiên, các khu vực có sản phẩm, nguy cơ hoặc chiến lược áp suất xung đột với nhau cần được đánh giá rất kỹ trước khi sử dụng chung hệ thống tuần hoàn khí.
Ví dụ, một khu vực cần áp dương để bảo vệ sản phẩm trong khi một khu khác phát sinh bụi và cần áp âm để bao chứa. Nếu hai khu sử dụng chung hệ thống hồi khí mà không có chiến lược phù hợp, nguy cơ đưa chất ô nhiễm từ khu vực này sang khu vực khác có thể tăng lên.
Một hệ HVAC tốt cũng phải tính đến trạng thái bộ lọc khi bám bụi. Trở lực của Pre-filter – lọc sơ cấp, Fine Filter – lọc tinh và HEPA sẽ tăng dần theo thời gian. Nếu quạt không còn đủ áp suất hoặc hệ thống không được kiểm soát, lưu lượng khí có thể giảm, làm thay đổi ACH và Pressure Cascade.
Ngoài ra, thiết kế cần dành không gian bảo trì. AHU cần mở được cửa. Lọc cần thay được. Coil cần vệ sinh được. Van và cảm biến cần tiếp cận được. Một hệ thống có thông số đẹp trên bản vẽ nhưng chỉ thay được HEPA bằng cách tháo cả trần là một thiết kế thiếu tính vòng đời.
HVAC GMP vì vậy phải được đánh giá cùng lúc trên ba phương diện: chất lượng sản phẩm, khả năng vận hành và khả năng duy trì trạng thái kiểm soát lâu dài.
ACH: phòng sạch GMP cần bao nhiêu lần trao đổi không khí mỗi giờ?
ACH – Air Changes per Hour, số lần trao đổi không khí mỗi giờ cho biết lượng không khí được cấp hoặc lưu chuyển trong một giờ tương đương bao nhiêu lần thể tích căn phòng.
Công thức cơ bản có thể biểu diễn:
ACH = Lưu lượng khí trong một giờ / Thể tích phòng.
Nếu một phòng có thể tích 100 m³ và hệ thống cung cấp 2.000 m³/h, ACH tương đương khoảng 20 lần mỗi giờ theo lưu lượng được sử dụng trong phép tính.
Tuy nhiên, một trong những lỗi phổ biến khi thiết kế GMP là tìm kiếm một bảng cố định như “Grade D phải 15 ACH, Grade C phải 20 ACH, Grade B phải 40 ACH”. Cách tiếp cận này có thể thuận tiện nhưng không phản ánh đầy đủ bản chất thiết kế phòng sạch.
Mục tiêu cuối cùng không phải đạt một con số ACH mà là duy trì cấp sạch, kiểm soát nhiệt – ẩm, loại bỏ chất ô nhiễm và đạt Recovery Time – thời gian phục hồi độ sạch phù hợp. Một phòng có ít người, thiết bị kín và phát sinh hạt thấp có thể có nhu cầu khác một phòng cùng Grade nhưng chứa nhiều máy móc, nhiều nhân viên và hoạt động tạo bụi.
ACH còn tác động trực tiếp đến năng lượng. Mỗi mét khối không khí tăng thêm đều phải được quạt vận chuyển, lọc, làm lạnh hoặc gia nhiệt và có thể phải khử ẩm. Trong khí hậu nóng ẩm, việc tăng lượng khí xử lý quá mức có thể làm chi phí năng lượng tăng đáng kể.
Do đó, ACH nên được xác lập từ tải thực tế, yêu cầu độ sạch, heat load – tải nhiệt, moisture load – tải ẩm, số lượng người, hoạt động sản xuất, phương thức phân phối khí và yêu cầu phục hồi.
Điều quan trọng cần nhớ là ACH cao không thể sửa một hướng dòng khí sai. Nếu không khí sạch đi từ miệng cấp rồi bị hút ngay về miệng hồi mà không quét qua vùng phát sinh hạt, tăng ACH có thể chỉ làm tăng năng lượng mà không cải thiện tương ứng khả năng kiểm soát.
HEPA trong phòng sạch GMP: chọn cấp lọc và vị trí lắp đặt
HEPA – High Efficiency Particulate Air Filter, bộ lọc không khí hiệu suất cao là thiết bị quan trọng trong nhiều hệ thống phòng sạch. Tuy nhiên, một hệ lọc tốt thường không chỉ có HEPA mà được tổ chức thành nhiều cấp.
Pre-filter – lọc sơ cấp giữ hạt lớn và giảm tải cho hệ thống phía sau. Medium Filter hoặc Fine Filter – lọc trung gian hoặc lọc tinh tiếp tục giảm nồng độ bụi trước khi không khí đi đến HEPA. Cách bố trí này giúp kéo dài tuổi thọ HEPA, giảm chi phí thay thế và duy trì hệ thống ổn định hơn.
Trong thiết kế phòng sạch, HEPA có thể được đặt tại AHU hoặc ở đầu cuối gần phòng. Terminal HEPA – HEPA đầu cuối làm giảm chiều dài đường ống sau cấp lọc cuối, từ đó giảm nguy cơ không khí sạch bị ảnh hưởng bởi bụi hoặc rò rỉ phía sau bộ lọc.
HEPA Box – hộp lọc HEPA đầu cuối thường được lắp trên trần phòng sạch và kết nối trực tiếp với đường ống cấp khí. Thiết bị có thể được thiết kế kèm miệng khuếch tán, cổng đo chênh áp và cổng phục vụ kiểm tra tính toàn vẹn bộ lọc tùy cấu hình dự án.
Một giải pháp khác là FFU – Fan Filter Unit, thiết bị quạt lọc, trong đó quạt và HEPA được tích hợp thành một module. FFU thường phù hợp với những cấu hình cần số lượng lớn module lọc phân bố trên trần hoặc cần khả năng điều chỉnh linh hoạt hơn theo từng khu vực.
H13 hay H14 không nên được lựa chọn chỉ dựa vào nguyên tắc “càng cao càng tốt”. Cấp lọc cần phù hợp yêu cầu của khu vực và chiến lược HVAC. Bộ lọc có hiệu suất cao hơn cũng có thể tạo ra trở lực khác, ảnh hưởng đến lựa chọn quạt, công suất và tổng chi phí vận hành.
Đối với hệ thống GMP, bộ lọc phải được xem cùng với việc kiểm tra HEPA Integrity – tính toàn vẹn của HEPA. Một bộ lọc tốt nhưng lắp không kín tại khung hoặc gasket – gioăng bị lỗi có thể khiến không khí đi vòng qua vật liệu lọc.
Do đó, giá trị của HEPA nằm trong cả chuỗi: chọn đúng → lắp đúng → kiểm tra đúng → giám sát trở lực → thay thế đúng thời điểm.
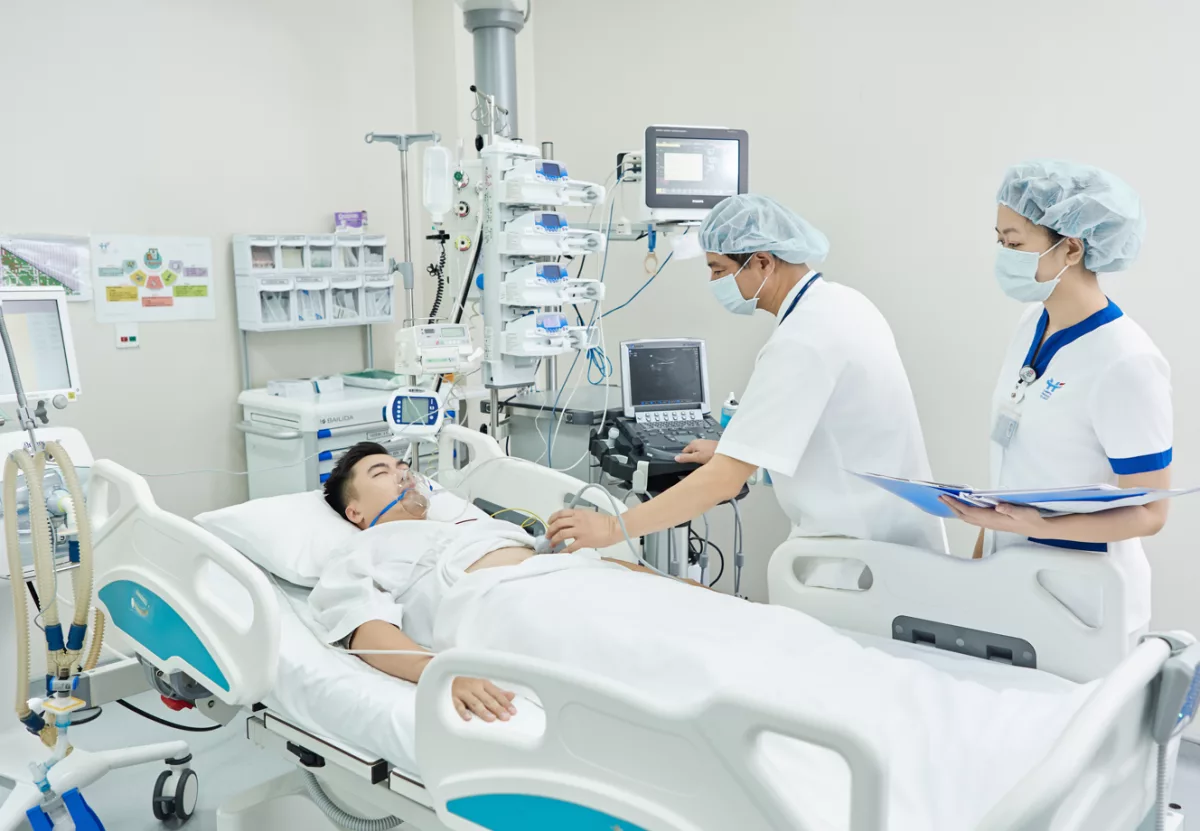
Chênh áp phòng sạch GMP và chiến lược Pressure Cascade
Differential Pressure – chênh lệch áp suất giúp kiểm soát hướng không khí giữa các phòng. Không khí có xu hướng di chuyển từ vùng áp suất cao sang vùng áp suất thấp qua những khe hở và đường rò.
Khi mục tiêu chính là bảo vệ sản phẩm, khu vực sạch hơn thường được duy trì Positive Pressure – áp suất dương so với khu vực ít sạch hơn. Nhờ đó, khi cửa đóng và có khe rò nhỏ, không khí có xu hướng đi từ vùng sạch ra ngoài thay vì kéo không khí ít sạch vào trong.
Tuy nhiên, không phải mọi phòng trong nhà máy dược phẩm đều nên áp dương. Khu vực cân hoặc xử lý nguyên liệu phát sinh bụi, đặc biệt với hoạt chất nguy hiểm, có thể cần Negative Pressure – áp suất âm nhằm hạn chế bụi lan sang các không gian kế cận.
Từ đó hình thành Pressure Cascade – chuỗi phân cấp chênh áp. Thay vì xem từng phòng riêng biệt, người thiết kế phải nhìn cả chuỗi từ hành lang, Airlock, phòng thay đồ đến phòng sản xuất. Mỗi bước chuyển tiếp cần tạo ra hướng dòng khí phù hợp với chiến lược bảo vệ hoặc bao chứa.
Chênh áp không chỉ do quạt tạo ra. Nó là kết quả của cân bằng giữa Supply Air – khí cấp, Return Air – khí hồi, Exhaust Air – khí thải và Room Leakage – độ rò khí của phòng. Một căn phòng quá hở có thể cần lượng offset airflow – lưu lượng chênh rất lớn mới giữ được vài Pascal.
EU GMP Annex 1 yêu cầu bố trí chỉ thị chênh áp giữa các phòng sạch và giữa isolator với môi trường nền khi phù hợp. Những chênh áp được xác định là tới hạn phải được theo dõi liên tục, ghi nhận và có hệ thống cảnh báo khi điều kiện suy giảm.
Điều này cho thấy mục tiêu không phải tạo ra “một giá trị Pa đẹp trên bản vẽ”. Giá trị đó phải được duy trì và có bằng chứng trong vận hành thực tế.
Vì vậy, câu hỏi đúng không phải chỉ là “phòng sạch GMP cần bao nhiêu Pa?”, mà là: áp suất này đang bảo vệ ai, bảo vệ thứ gì, trong tình huống cửa mở và thiết bị hoạt động thì hướng dòng khí có còn đúng không?
Kiểm soát nhiệt độ và độ ẩm trong phòng sạch GMP
Nhiệt độ và độ ẩm thường được xem là vấn đề tiện nghi cho nhân viên, nhưng trong nhà máy dược phẩm chúng còn ảnh hưởng trực tiếp đến nguyên liệu, sản phẩm và quá trình sản xuất.
Nhiều nguyên liệu dược có tính hút ẩm. Khi Relative Humidity – độ ẩm tương đối quá cao, bột có thể vón cục, thay đổi tính chảy hoặc ảnh hưởng đến khả năng dập viên. Viên nang, màng bao và một số vật liệu bao bì cũng có thể thay đổi đặc tính khi độ ẩm vượt khỏi khoảng được kiểm soát.
Ngược lại, độ ẩm quá thấp có thể làm tăng tĩnh điện. Trong quá trình xử lý bột mịn, điện tích tĩnh có thể khiến vật liệu bám vào bề mặt thiết bị, ảnh hưởng đến quá trình cân, định lượng hoặc làm tăng sự phát tán của hạt.
Nhiệt độ cũng liên hệ chặt chẽ với con người. Nhân viên làm việc trong trang phục phòng sạch nhiều lớp có thể sinh nhiệt đáng kể. Nếu nhiệt độ phòng quá cao, sự khó chịu và đổ mồ hôi có thể tăng, từ đó ảnh hưởng đến hành vi trong phòng sạch.
Hệ HVAC kiểm soát độ ẩm chủ yếu thông qua coil lạnh, khử ẩm và khi cần có thể sử dụng Dehumidifier – thiết bị khử ẩm chuyên dụng. Trong một số hệ thống, không khí được làm lạnh xuống dưới điểm sương để loại ẩm, sau đó sử dụng Reheat – gia nhiệt lại để đưa nhiệt độ cấp khí về mức phù hợp.
Không có một giá trị nhiệt độ hay độ ẩm duy nhất phù hợp cho mọi nhà máy GMP. Thông số cần được xác định từ yêu cầu sản phẩm, công nghệ, nguyên liệu, con người và điều kiện khí hậu.
Đây là ví dụ điển hình cho tư duy GMP: một thông số môi trường chỉ có ý nghĩa khi biết nó đang kiểm soát rủi ro nào.
Airlock, Pass Box và Interlock kiểm soát ranh giới phòng sạch như thế nào?
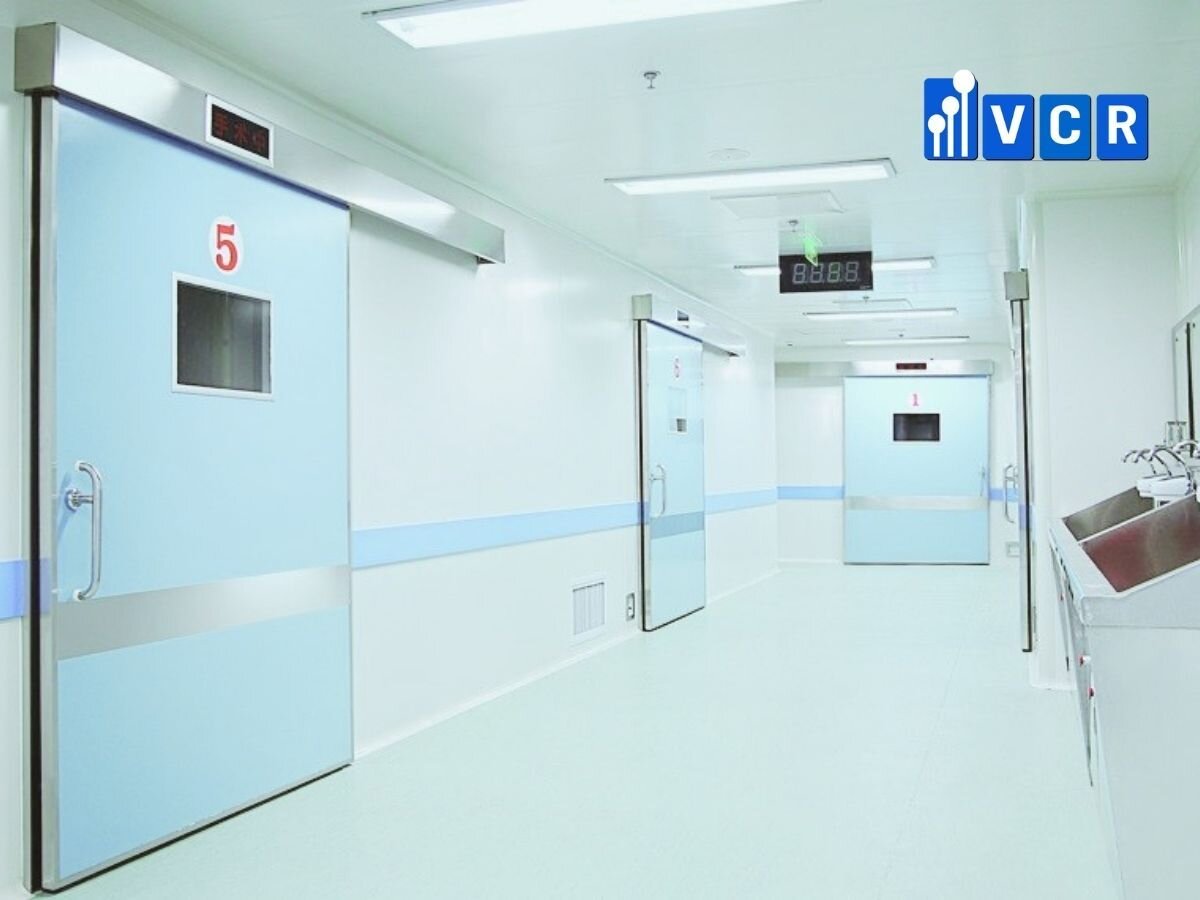
Ranh giới giữa hai Grade hoặc hai vùng áp suất là một trong những nơi dễ xảy ra mất kiểm soát. Airlock – phòng đệm được sử dụng để tạo vùng chuyển tiếp thay vì để hai môi trường khác nhau tiếp xúc trực tiếp.
Personnel Airlock – phòng đệm nhân sự thường kết hợp với quá trình thay đồ. Người vận hành đi qua các bước chuyển tiếp có kiểm soát trước khi vào vùng sạch hơn. Việc tổ chức số lượng phòng thay đồ, vị trí ghế phân cách và hướng mở cửa phải phù hợp với luồng nhân sự.
Material Airlock – phòng đệm vật liệu dành cho nguyên liệu, thiết bị hoặc vật tư. Đối với vật phẩm có kích thước nhỏ hơn, Pass Box – hộp chuyển hàng phòng sạch có thể giảm nhu cầu mở cửa lớn và hạn chế nhân sự đi qua ranh giới.
Static Pass Box – Pass Box tĩnh chủ yếu tạo một khoang chuyển vật lý. Dynamic Pass Box – Pass Box động bổ sung hệ thống tuần hoàn hoặc cấp khí có lọc để kiểm soát môi trường bên trong. VHP Pass Box sử dụng Vaporized Hydrogen Peroxide – hydrogen peroxide hóa hơi cho các ứng dụng cần chu trình khử nhiễm được kiểm soát.
Interlock – khóa liên động giúp ngăn hai cửa mở đồng thời trong những khu vực mà việc mở trực tiếp hai môi trường có thể phá vỡ chiến lược chênh áp. Nhưng Interlock không phải lúc nào cũng cần áp dụng giống nhau cho mọi cửa; lựa chọn phải phù hợp chiến lược vận hành.
EU GMP Annex 1 yêu cầu Airlock được thiết kế và sử dụng để tạo sự phân tách vật lý, đồng thời giảm nguy cơ nhiễm vi sinh và hạt giữa những khu vực khác nhau.
Vì vậy, Pass Box hay Airlock không đơn giản là thiết bị kiến trúc. Chúng là một phần của Contamination Control Strategy – chiến lược kiểm soát nhiễm.
Kiểm soát bụi và nhiễm chéo trong sản xuất dược phẩm
Trong nhiều nhà máy không vô trùng, bụi mới là thách thức chính. Khi bao nguyên liệu được mở, cân, rót, nghiền hoặc trộn, các hạt bột có thể phát tán vào không khí và di chuyển sang các khu vực khác.
Cross-contamination – nhiễm chéo xảy ra khi một sản phẩm, nguyên liệu hoặc chất không mong muốn ảnh hưởng đến sản phẩm khác. Một nhà máy đa sản phẩm phải đặc biệt chú ý vấn đề này vì cùng hệ thống phòng và thiết bị có thể được sử dụng theo nhiều chiến dịch khác nhau.
Tại khu cân, Dispensing Booth – buồng cân chia nguyên liệu hoặc Downflow Booth – buồng dòng khí hướng xuống có thể tạo vùng kiểm soát cục bộ. Dòng khí được tổ chức để thu bụi gần nguồn phát sinh và hạn chế bụi lan ra môi trường xung quanh.
Một số cấu hình sử dụng RLAF – Reverse Laminar Air Flow, dòng khí một chiều đảo chiều, trong đó chiến lược dòng khí hướng nhiều hơn đến bao chứa chất phát sinh thay vì chỉ bảo vệ sản phẩm khỏi môi trường.
Đối với hoạt chất có nguy cơ cao, bài toán càng phức tạp. Hệ thống có thể cần phòng áp âm, hút cục bộ, lọc khí thải và thiết bị BIBO – Bag-In/Bag-Out, hệ thống thay lọc an toàn trong túi để giảm nguy cơ nhân viên bảo trì tiếp xúc với vật liệu tích tụ trên bộ lọc.
Đây cũng là lý do không thể áp dụng quy tắc “phòng sạch luôn áp dương”. Nếu sản phẩm nguy hiểm có khả năng phát tán ra ngoài, bảo vệ con người và môi trường có thể yêu cầu tạo vùng áp âm.
Một thiết kế tốt phải cân bằng hai mục tiêu: Product Protection – bảo vệ sản phẩm và Containment – bao chứa để bảo vệ con người và môi trường.
Giám sát môi trường và BMS/EMS trong phòng sạch GMP
Một hệ thống GMP không chỉ cần đạt thông số mà còn phải có khả năng chứng minh rằng các thông số quan trọng được duy trì. Đây là nơi Monitoring – giám sát trở thành phần nối giữa thiết kế kỹ thuật và hệ thống chất lượng.
Differential Pressure Gauge – đồng hồ chênh áp cho phép người vận hành theo dõi trực tiếp áp suất giữa hai không gian. Pressure Transmitter – cảm biến truyền tín hiệu chênh áp có thể gửi dữ liệu về BMS – Building Management System, hệ thống quản lý tòa nhà hoặc EMS – Environmental Monitoring System, hệ thống giám sát môi trường.
Các thông số khác có thể bao gồm nhiệt độ, độ ẩm, trạng thái cửa và trong những khu vực phù hợp là số lượng hạt không khí. Với sản xuất vô trùng, chương trình Environmental Monitoring còn có thể bao gồm giám sát vi sinh không khí, bề mặt và nhân sự theo chiến lược được phê duyệt.
Dữ liệu không chỉ dùng để kiểm tra một giá trị tại một thời điểm. Trend Analysis – phân tích xu hướng có thể phát hiện sự suy giảm từ từ của hệ thống trước khi vượt giới hạn. Ví dụ, chênh áp có thể giảm dần trong nhiều tuần do bộ lọc tăng trở lực hoặc quạt suy giảm hiệu suất.
Alert Limit – giới hạn cảnh báo thường cho biết một thông số bắt đầu đi lệch khỏi điều kiện bình thường, còn Action Limit – giới hạn hành động có thể yêu cầu đánh giá, điều tra hoặc hành động theo quy trình chất lượng. Việc đặt ngưỡng phải phù hợp với chiến lược giám sát của từng nhà máy.
EU GMP Annex 1 nhấn mạnh rằng hệ thống giám sát được sử dụng để chứng minh thiết kế và quy trình đang tiếp tục hoạt động theo kỳ vọng; việc chỉ kiểm tra sản phẩm cuối cùng không thể thay thế cho một hệ thống kiểm soát nhiễm được thiết kế đúng.
Do đó, trong GMP, dữ liệu môi trường không chỉ là dữ liệu kỹ thuật mà còn là bằng chứng của trạng thái kiểm soát.
Qualification và Validation: chứng minh phòng sạch GMP thực sự hoạt động đúng
Sau khi thi công hoàn thành, không thể chỉ nhìn vào bản vẽ và kết luận phòng sạch đã đạt GMP. Hệ thống cần được kiểm tra và chứng minh bằng quá trình Qualification – thẩm định/đánh giá xác nhận hệ thống và Validation – thẩm định quy trình phù hợp.
DQ – Design Qualification, thẩm định thiết kế xác nhận thiết kế đáp ứng yêu cầu đã xác định. IQ – Installation Qualification, thẩm định lắp đặt kiểm tra hệ thống đã được lắp đặt đúng theo hồ sơ, bản vẽ, specification – thông số kỹ thuật và tài liệu nhà sản xuất hay chưa.
OQ – Operational Qualification, thẩm định vận hành đánh giá hệ thống trong các chế độ vận hành được xác định. PQ – Performance Qualification, thẩm định hiệu năng đi xa hơn để chứng minh hệ thống có thể duy trì hiệu quả trong điều kiện vận hành thực tế.
Đối với HVAC, một bước quan trọng là TAB – Testing, Adjusting and Balancing, đo kiểm, hiệu chỉnh và cân bằng hệ thống. Lưu lượng khí cấp, khí hồi và khí thải phải được đo và điều chỉnh để đạt chiến lược thiết kế.
Tùy yêu cầu dự án, các thử nghiệm có thể bao gồm kiểm tra ACH, chênh áp, nhiệt độ, độ ẩm, HEPA Integrity Test – kiểm tra tính toàn vẹn HEPA, Particle Count – đếm hạt, Recovery Test – kiểm tra thời gian phục hồi và Airflow Visualization – trực quan hóa dòng khí bằng khói.
Đối với Grade A và các vùng tới hạn, việc trực quan hóa dòng khí đặc biệt có giá trị vì nó giúp chứng minh không khí đang bảo vệ sản phẩm theo đúng hướng dự kiến. Annex 1 cũng nhấn mạnh dòng khí một chiều ở Grade A phải được chứng minh và thẩm định.
Vì thế, “thi công xong” chỉ là kết thúc giai đoạn xây dựng. Với phòng sạch GMP, hệ thống chỉ thực sự có giá trị khi thiết kế đúng, lắp đúng, vận hành đúng và có dữ liệu chứng minh điều đó.
FAQ – Những câu hỏi thường gặp về thiết kế thi công phòng sạch GMP
Phòng sạch GMP là gì?
Phòng sạch GMP là môi trường sản xuất được thiết kế và kiểm soát theo nguyên tắc Thực hành tốt sản xuất nhằm giảm nguy cơ sản phẩm bị nhiễm bẩn, nhiễm chéo hoặc mất chất lượng. Ngoài nồng độ hạt, phòng sạch GMP còn liên quan đến phân khu, con người, vật tư, HVAC, chênh áp, nhiệt độ, độ ẩm, vệ sinh, giám sát và quá trình thẩm định.
GMP có quy định tất cả phòng sạch phải đạt cùng một ISO Class không?
Không. GMP không yêu cầu toàn bộ nhà máy đạt một ISO Class duy nhất. Mỗi khu vực được xác định dựa trên hoạt động sản xuất và mức độ rủi ro. ISO 14644-1 cung cấp phương pháp phân loại độ sạch theo nồng độ hạt, còn GMP xem xét rộng hơn cả quy trình, vi sinh, con người và kiểm soát nhiễm.
Grade A, B, C và D khác nhau thế nào?
Trong sản xuất vô trùng theo EU GMP Annex 1, Grade A là vùng tới hạn cho các thao tác có rủi ro cao. Grade B thường là môi trường nền của Grade A trong chuẩn bị và chiết rót vô trùng khi không sử dụng isolator. Grade C và D được sử dụng cho các công đoạn ít tới hạn hơn hoặc các ứng dụng phù hợp khác.
Phòng sạch GMP cần bao nhiêu ACH?
Không có một con số ACH duy nhất cho mọi phòng GMP. ACH phải được xác định từ cấp sạch, tải hạt, số người, thiết bị, nhiệt độ, độ ẩm, mô hình dòng khí và Recovery Time cần đạt. Một hệ thống được thiết kế tốt tập trung vào hiệu quả kiểm soát thay vì chỉ cố tăng số lần trao đổi khí.
Phòng GMP phải sử dụng HEPA H13 hay H14?
Không nên mặc định tất cả phòng GMP đều phải sử dụng cùng một cấp HEPA. H13 hay H14 cần được lựa chọn dựa trên yêu cầu khu vực, hiệu suất cần đạt, thiết kế HVAC, trở lực và tiêu chuẩn dự án. Việc tăng cấp lọc nhưng không kiểm soát tốt độ kín, dòng khí và chênh áp chưa chắc cải thiện toàn bộ hệ thống.
Chênh áp phòng sạch GMP bao nhiêu Pa là phù hợp?
Không có một giá trị Pa duy nhất áp dụng cho mọi nhà máy. Mức chênh áp cần đủ để tạo hướng dòng khí mong muốn và phải phù hợp với độ kín phòng, chiến lược Pressure Cascade và mức độ rủi ro của khu vực. Những giá trị tới hạn cần được giám sát phù hợp trong vận hành.
Nhà máy thuốc không vô trùng có bắt buộc phải có Grade A và Grade B không?
Không nên áp dụng hệ Grade A và B của sản xuất vô trùng một cách máy móc cho tất cả sản phẩm không vô trùng. Nhà máy phải căn cứ vào loại sản phẩm, nguy cơ và bộ GMP áp dụng. WHO cũng có hướng dẫn HVAC riêng dành cho sản xuất dược không vô trùng.
Khi nào cần Dynamic Pass Box thay vì Static Pass Box?
Dynamic Pass Box có thể phù hợp khi cần kiểm soát không khí bên trong khoang chuyển bằng hệ thống lọc hoặc tuần hoàn khí. Static Pass Box đơn giản hơn và có thể phù hợp với những ranh giới có yêu cầu thấp hơn. Lựa chọn cần dựa trên chênh lệch cấp sạch, loại vật liệu và chiến lược chuyển hàng.
Khi nào nên sử dụng FFU?
FFU phù hợp với những thiết kế cần phân bố nhiều module quạt lọc trên trần, cần khả năng mở rộng linh hoạt hoặc muốn điều chỉnh lưu lượng theo từng vùng. Trong các hệ thống khác, AHU kết hợp HEPA Box đầu cuối có thể phù hợp hơn. Không nên lựa chọn FFU hoặc HEPA Box chỉ dựa trên giá thiết bị riêng lẻ.
Phòng cân nguyên liệu nên áp dương hay áp âm?
Điều này phụ thuộc loại nguyên liệu. Nếu cần ưu tiên bảo vệ sản phẩm khỏi môi trường, một chiến lược áp dương có thể được xem xét. Nhưng khi xử lý bột phát tán hoặc hoạt chất cần bao chứa, khu cân có thể cần áp âm hoặc booth kiểm soát cục bộ. Thiết kế phải cân bằng bảo vệ sản phẩm và bảo vệ người vận hành.
Thi công xong phòng sạch GMP có thể đưa vào sản xuất ngay không?
Thông thường không nên chỉ dựa trên việc hoàn thành xây dựng. Hệ thống cần trải qua kiểm tra, cân bằng HVAC, qualification và các bước validation phù hợp trước khi đưa vào sử dụng theo hệ thống chất lượng của nhà máy.
Phòng sạch GMP có cần thẩm định lại không?
Hệ thống cần được duy trì trong trạng thái kiểm soát trong suốt vòng đời. Các hoạt động tái đánh giá hoặc tái thẩm định có thể cần thực hiện định kỳ hoặc khi có thay đổi quan trọng như thay HEPA, sửa HVAC, thay đổi quy trình, thay đổi bố trí thiết bị hoặc xảy ra sự cố ảnh hưởng đến trạng thái kiểm soát.
Kết luận: thiết kế phòng sạch GMP phải bắt đầu từ rủi ro và quy trình
Một phòng sạch GMP tốt không phải là căn phòng có nhiều HEPA nhất, ACH cao nhất hay chênh áp lớn nhất. Giá trị của hệ thống nằm ở khả năng kiểm soát đúng rủi ro của sản phẩm và duy trì điều kiện đó một cách có thể chứng minh trong suốt quá trình vận hành.
Trình tự hợp lý nên được nhìn như một chuỗi thống nhất:
Sản phẩm → Quy trình → Rủi ro → Phân khu → Luồng người và vật tư → Cấp sạch → Pressure Cascade → HVAC → HEPA → Thiết bị phòng sạch → Monitoring – giám sát → Qualification/Validation – thẩm định → Vận hành.
Mỗi bước tạo tiền đề cho bước tiếp theo. Nếu zoning sai, Pressure Cascade sẽ khó đúng. Nếu chênh áp không đúng, luồng khí có thể đi ngược. Nếu HVAC không đủ khả năng, HEPA không thể duy trì lưu lượng. Nếu không giám sát, nhà máy không biết hệ thống đã bắt đầu suy giảm từ khi nào.
Đặc biệt đối với sản xuất vô trùng, xu hướng GMP hiện đại ngày càng chuyển từ tư duy “đạt một số thông số” sang Contamination Control Strategy – chiến lược kiểm soát nhiễm tổng thể. EU GMP Annex 1 yêu cầu CCS phải xem xét đồng thời thiết kế cơ sở, thiết bị, nhân sự, utilities – hệ thống phụ trợ, nguyên liệu, quy trình, validation, vệ sinh, bảo trì, giám sát và cải tiến liên tục.
Điều đó có nghĩa phòng sạch không thể được thiết kế như một tập hợp rời rạc gồm panel, AHU, HEPA, Pass Box và đồng hồ chênh áp. Tất cả phải cùng phục vụ một chiến lược chất lượng thống nhất.
Đối với các nhà thầu thi công phòng sạch, việc chốt thông số thiết bị từ sớm có ý nghĩa rất lớn. Kích thước HEPA Box, lưu lượng HEPA, trở lực bộ lọc, dải đo đồng hồ chênh áp, cấu hình Interlock, kích thước FFU hay Pass Box đều liên quan trực tiếp đến bản vẽ trần, hệ thống ống gió, điện điều khiển và kế hoạch thẩm định.
Thiết bị phòng sạch VCR hoạt động với vai trò là đơn vị cung cấp thiết bị phòng sạch cho các nhà thầu thi công phòng sạch, với các nhóm sản phẩm như HEPA Box, lọc HEPA, FFU, Pass Box, Air Shower – buồng thổi khí, Dispensing Booth – buồng cân chia, đồng hồ chênh áp, khóa liên động và nhiều thiết bị hỗ trợ kiểm soát môi trường khác. Việc trao đổi yêu cầu kỹ thuật ngay từ giai đoạn thiết kế giúp nhà thầu lựa chọn thiết bị phù hợp hơn với lưu lượng, cấp sạch, Pressure Cascade và cấu hình HVAC của từng dự án.
Nếu quý nhà thầu đang thiết kế hoặc triển khai phòng sạch GMP cho nhà máy dược phẩm, hãy xác định rõ cấp sạch, lưu lượng khí, cấp lọc, kích thước HEPA Box, cấu hình FFU, Pass Box, chênh áp, khóa liên động và yêu cầu tín hiệu giám sát trước khi đặt thiết bị. Thiết bị phòng sạch VCR cung cấp thiết bị phòng sạch cho các nhà thầu thi công phòng sạch và hỗ trợ trao đổi thông số kỹ thuật nhằm lựa chọn cấu hình phù hợp với yêu cầu thực tế của từng hệ thống.
Chrissy Le